 下载app




【适应症】
本品是一种聚(ADP-核糖)聚合酶 (PARP) 抑制剂,适用于:
1、胚系 BRCA 突变(gBRCAm)、HER2 阴性局部晚期或转移性乳腺癌
本品单药适用于治疗携带致病性或疑似致病性胚系乳腺癌易感基因(BRCA)突变(gBRCAm)、人表皮生长因子受体 2(HER2)阴性的局部晚期或转移性乳腺癌成人患者。
2、HRR 基因突变转移性前列腺癌
本品联合恩扎卢胺适用于治疗符合以下条件的成人患者:
1)经 FDA 授权检测证实存在同源重组修复(HRR)基因突变的转移性雄激素通路调节抵抗型(mAPMR)前列腺癌。
2)经 FDA 授权检测证实存在同源重组修复(HRR)基因突变的转移性雄激素通路调节初治 / 敏感型(mAPMN/S)前列腺癌。
【推荐剂量】
-乳腺癌:
本品推荐剂量为 1 mg,口服,随餐或空腹服用均可,每日一次,直至疾病进展或出现不可耐受的毒性。
-前列腺癌:
本品推荐剂量为 0.5 mg,口服,随餐或空腹服用均可,每日一次,与恩扎卢胺联合给药,直至疾病进展或出现不可耐受的毒性;恩扎卢胺的推荐剂量参见其处方信息。
接受本品联合恩扎卢胺治疗的患者应同时使用促性腺激素释放激素(GnRH)类似物,或已行双侧睾丸切除术。
【剂量调整】
1、不良反应剂量调整
为了管理不良反应,基于严重程度和临床表现,考虑中断治疗,伴或不伴剂量减少。表1和表2中列出了建议的剂量减少。如果需要三次以上的剂量减少,则应停止使用本品的治疗。
-乳腺癌:

-前列腺癌(mCRPC):


恩扎卢胺相关不良反应的剂量调整参见恩扎卢胺处方信息。
胚系 BRCA 突变、HER2 阴性局部晚期或转移性乳腺癌; HRR基因突变的mAPMR及mAPMN/S前列腺癌
每月监测全血细胞计数,并根据临床指征按需复查
2、肾损伤患者剂量调整:
乳腺癌患者:
-对于中度肾损害(CLcr 30–59 mL/min)患者,推荐剂量为0.75mg,每日一次。
-对于严重肾损害(Clcr 15–29 mL/min)患者,推荐剂量为0.5mg,每日一次。
前列腺癌(HRR 基因突变 mAPMR 及 mAPMN/S ):
-对于中度肾损害(CLcr 30–59 mL/min)患者,推荐剂量为0.35mg,每日一次,与恩杂鲁胺联合使用。
-对于严重肾损害(Clcr 15–29 mL/min)患者,推荐剂量为0.25mg,每日一次,与恩杂鲁胺联合使用。
3、P-糖蛋白(P-gp)抑制剂合用时的剂量调整
胚系 BRCA 突变、HER2 阴性局部晚期或转移性乳腺癌
• 避免本品与以下 P-gp 抑制剂合用:伊曲康唑、胺碘酮、卡维地洛、克拉霉素和维拉帕米。
• 若无法避免与上述 P-gp 抑制剂合用,本品剂量应减至 0.75 mg,口服,每日一次。
• 停用 P-gp 抑制剂后(间隔 3~5 个 P-gp 抑制剂半衰期),应将本品剂量恢复至开始使用 P-gp 抑制剂前的剂量。
• 与其他 P-gp 抑制剂合用时,应监测不良反应增加,并按不良反应的推荐调整剂量。
【不良反应】
-单药治疗:
最常见的不良反应(≥20%,含实验室异常):血红蛋白降低、中性粒细胞降低、淋巴细胞降低、血小板降低、疲乏、血糖升高、天冬氨酸氨基转移酶升高、碱性磷酸酶升高、丙氨酸氨基转移酶升高、钙降低、恶心、头痛、呕吐、脱发、腹泻、食欲减退。
-联合恩扎卢胺治疗:
最常见的不良反应(≥20%,含实验室异常):血红蛋白降低、中性粒细胞降低、淋巴细胞降低、血小板降低、疲乏、白蛋白降低、钙降低、背痛、食欲减退、恶心。
【服用方法】
-本品随餐或空腹服用均可。
- 本品胶囊需整粒吞服,不得打开或溶解。
-如果患者呕吐或错过剂量,则不应服用额外剂量。下一次处方剂量应在通常时间服用。
【注意事项】
-骨髓增生异常综合征 / 急性髓系白血病:
已有接受本品治疗的患者报告发生骨髓增生异常综合征 / 急性髓系白血病(MDS/AML),含致死病例。临床试验中,1096 例接受本品单药或联合恩扎卢胺方案治疗的患者中,MDS/AML 累积发生率约为 1%,其中致死病例占 0.6%。接受阳性对照或安慰剂联合恩扎卢胺治疗的患者,MDS/AML 发生率为 0.2%。发生 MDS/AML 的患者,本品中位治疗时长约 2.8 年(范围:1~5.8 年)。
患者需从既往化疗所致血液学毒性中充分恢复后,方可启动本品治疗。本品治疗期间每月监测血常规。出现持续性血液学毒性时,暂停本品,每周监测血常规直至恢复。若 4 周内指标仍未恢复,将患者转诊至血液科医师处进一步检查,包括骨髓分析及外周血标本细胞遗传学检测。一旦确诊 MDS/AML,停用本品。
-骨髓抑制:
接受本品治疗的患者已有骨髓抑制报告,包括贫血、白细胞减少 / 中性粒细胞减少和 / 或血小板减少。单药接受本品治疗的患者中,≥3 级贫血、中性粒细胞减少、血小板减少的发生率分别为 39%、21%、15%;因贫血、中性粒细胞减少、血小板减少而停药的患者占比分别为 0.7%、0.3%、0.3%。本品联合恩扎卢胺治疗的患者中,≥3 级贫血、中性粒细胞减少、血小板减少的发生率分别为 49%、19%、9%;41% 的患者需要输注红细胞,其中 25% 的患者需要多次输血。因贫血、中性粒细胞减少、血小板减少而停药的患者占比分别为 7%、4%、1%。
-患者需从既往治疗所致血液学毒性充分恢复后,方可启用本品。本品治疗期间每月监测血常规。若血液学毒性在 28 天内未缓解,停用本品,并将患者转诊至血液科医师进一步评估,包括骨髓分析及外周血标本细胞遗传学检测。
-胚胎 - 胎儿毒性
基于作用机制及动物研究数据,妊娠女性使用本品可造成胎儿损害。一项动物生殖试验中,在器官形成期对妊娠大鼠给予他拉唑帕利,当药物暴露量为人体推荐日剂量 1 mg 给药后药时曲线下面积(AUC)的 0.24 倍时,即可出现胎儿畸形、骨骼结构变异以及胚胎 - 胎儿死亡。应告知孕妇及育龄女性本品对胎儿存在潜在风险。建议育龄女性在治疗期间以及末次服用本品后 7 个月内采取有效避孕措施。基于遗传毒性及动物生殖试验结果,对于女性伴侣有生育潜能或伴侣已怀孕的男性患者,建议其在治疗期间以及末次服用本品后 4 个月内采取有效避孕措施。
【特殊人群】
妊娠:
根据动物研究结果及其作用机制,当给孕妇服用本品时时,会对胎儿造成伤害。
哺乳期:
建议女性在使用本品治疗期间以及最终剂量后至少1月内不要母乳喂养。
儿童:
本品在儿童患者中的安全性和有效性尚未确定。
老年患者:
在本品临床试验中,494 例晚期实体瘤患者接受本品1 mg 每日一次单药治疗,其中 85 例(17%)年龄≥65 岁,包含 19 例(4%)≥75 岁患者,另有 5 例≥85 岁患者。≥65 岁患者与年轻患者相比,TALZENNA 的安全性和疗效未发现总体差异。
在纳入 810 例接受本品联合恩扎卢胺治疗患者的临床试验中,624 例(77%)年龄≥65 岁,其中 262 例(32%)≥75 岁。≥75 岁患者相比<75 岁患者,3~5 级不良反应(91% 对比 75%)、永久停药(31% 对比 14%)、给药暂停(75% 对比 63%)以及剂量下调(65% 对比 53%)的发生率更高。≥75 岁与<75 岁患者之间 3~5 级不良反应的差异,主要由骨髓抑制发生率升高所致。≥75 岁患者与<75 岁患者相比,本品的疗效未发现总体差异。
肾损伤患者:
-中度(CLcr 30—59 mL/min)和重度(CLcr 15—29 mL/min)肾功能损害患者:
应降低本品推荐剂量,重度肾功能损害患者应监测不良反应增加并按需调整剂量。
-轻度肾功能损害(CLcr 60—89 mL/min)患者:
无需调整剂量。
-血液透析的患者:
尚未在需要血液透析的患者中研究本品。
肝损伤患者:
肝损伤患者无需调整剂量。
【药物相互作用】
其他药物对本品的影响
P - 糖蛋白(P-gp)抑制剂的影响
乳腺癌:
避免本品与下列 P-gp 抑制剂合用:伊曲康唑、胺碘酮、卡维地洛、克拉霉素、维拉帕米。若无法避免本品与上述 P-gp 抑制剂合用,下调本品剂量。停用该 P-gp 抑制剂后,上调本品剂量。本品与上述 P-gp 抑制剂合用会升高本品血药浓度,可能增加不良反应风险。当本品与其他 P-gp 抑制剂合用时,监测不良反应是否加重,并按照不良反应相关推荐方案调整剂量。
HRR 基因突变 mAPMR 及 mAPMN/S 前列腺癌:
本品联合恩扎卢胺给药时,P-gp 抑制剂合用对他拉唑帕利药物暴露量的影响尚未开展研究。当本品与 P-gp 抑制剂合用时,监测患者不良反应是否加重,并按照不良反应相关推荐方案调整剂量。
乳腺癌耐药蛋白(BCRP)抑制剂的影响:
当本品与 BCRP 抑制剂合用时,监测患者不良反应是否加重,并按照不良反应相关推荐方案调整剂量。本品与 BCRP 抑制剂合用可能升高他拉唑帕利暴露量,进而增加不良反应风险。
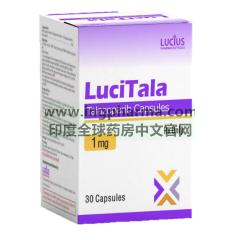
- 产品名称:LuciTala
- 通用名称:talazoparib
- 剂型:胶囊
- 规格:0.1mg*30粒; 0.25mg*60粒;1mg*30粒
- 生产厂家:老挝卢修斯制药Lucius
请按药品说明书或在药师指导下购买和使用